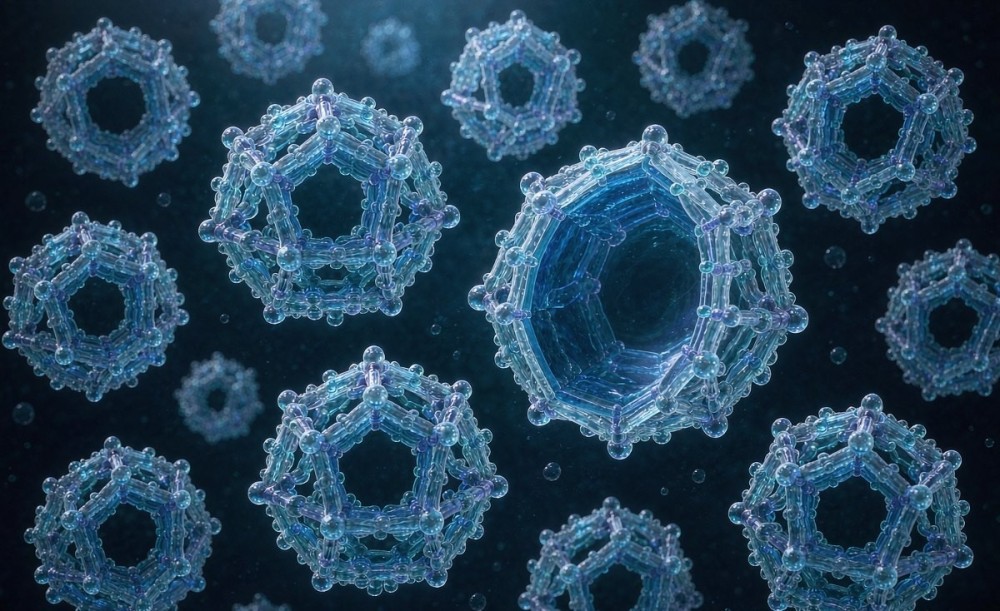
病毒样颗粒(Virus-Like Particle, VLP)是疫苗领域一个很聪明的设计:只表达病毒的结构蛋白,让它自己组装成“空壳”。壳长得像病毒,能诱导强烈的中和抗体和细胞免疫,但里面没有基因组,不会复制,安全性远高于减毒活疫苗。
问题在于:这个“空壳”必须自己组装。 而组装,是一件极其依赖宿主细胞折叠环境的事。
一、为什么 BEVS 是 VLP 的天然工厂
VLP 的组装需要三个条件:正确的蛋白折叠、必要的翻译后修饰、以及足够高的结构蛋白浓度。
大肠杆菌做不到后两点(无糖基化、易形成包涵体);哺乳细胞做得到,但成本高、放大难、还有病毒污染风险;昆虫细胞恰好在中间——真核的折叠与修饰能力 + 无哺乳动物病原 + 高产量 + 成熟的放大工艺。
最有力的证据来自已上市产品:HPV 疫苗 Cervarix 的 L1 VLP 就是用杆状病毒-昆虫细胞系统生产的。这相当于给整条技术路线做了一次监管背书。
Exp-Sys 的定位就在这条链的上游:ESF 921 / ESF AF / ESF AdvanCD™ 三档培养基,覆盖从研发到 cGMP 生产;BestBac 提供骨架;MultiBac 等多基因平台可做共表达。
二、VLP 项目的四个技术难点
难点 1:多蛋白共表达的比例
很多 VLP 不止一个结构蛋白。流感 VLP 要 HA + NA + M1,诺如 VLP 要 VP1(有时加 VP2),HIV Gag VLP 要 Gag + Env。比例不对,就组装不出完整的颗粒。
解决路径有三条:多启动子载体、多杆状病毒共感染、以及 MultiBac 这类专用多基因系统。实践中多病毒共感染最灵活(比例可调),但病毒制备和滴度控制的工作量最大。
难点 2:组装发生在“正确的位置”
有的 VLP 在细胞内组装(如 HPV L1 在核内),有的在膜上出芽(如流感 VLP)。这决定了下游是收细胞还是收上清,也决定了纯化策略完全不同。做工艺开发前必须先用电镜确认组装位置与形态。
难点 3:颗粒完整性在纯化中丢失
VLP 最大的敌人不是表达量,而是下游。密度梯度离心、阴离子交换、超滤浓缩,每一步都可能让颗粒解聚。
判断标准不能只看蛋白浓度,必须看颗粒:TEM 看形态、DLS 看粒径分布、SEC-HPLC 看聚集峰、必要时加 AUC。一个“蛋白量很高但全是单体”的样品,是做不出疫苗的。
难点 4:昆虫细胞糖基化
昆虫细胞的 N-糖基化以 paucimannose 型为主,与人源细胞不同。对多数 VLP 疫苗,这种差异可接受(免疫原性主要来自颗粒重复结构);但如果你的抗原表位依赖特定糖型,就必须提前评估,必要时用糖工程细胞系。
三、培养基在这里起什么作用
VLP 对培养基的要求,比“表达一个蛋白”更高:
- 高密度:结构蛋白浓度直接决定组装效率,Sf9 ≥15×10⁶(ESF 921)到 ≥35×10⁶(ESF AdvanCD™)的差别,会体现在颗粒产量上;
- 批间一致:VLP 的粒径分布对工艺波动很敏感,培养基批次差异会被放大成“颗粒不均一”;
- 无动物源:VLP 是疫苗,动物源成分在审评中会被重点问询,ESF AF 的 DMF 在这里是加分项。
Exp-Sys 官方把 亚单位疫苗与 VLP 明确列为 ESF AF 的优先应用场景,这个定位是有针对性的。
四、给国内 VLP 团队的三条建议
- 先定“收哪一相”,再谈产量。 上清还是沉淀,决定了整个下游,别等纯化做完才发现方向错了。
- 把电镜当成常规检测,不是疑难排查手段。 每批中试都做一次负染 TEM,比任何生化指标都直观。
- 培养基尽早锁定。 VLP 工艺变更(尤其培养基)会改变颗粒均一性,越晚变更,桥接成本越高。
合规声明: 本文所涉培养基与分子工具均为科研用途(RUO),仅供科研使用,不用于人体治疗或诊断。疫苗类产品的开发与生产须遵循药品监管法规。文中技术描述为公开资料与行业实践的归纳,不构成工艺保证,具体参数请以自身体系验证为准。
五、一句话总结
VLP 的核心不是“表达出蛋白”,而是“让蛋白自己长成正确的形状”。选对宿主和培养基,是在为这件事创造条件。